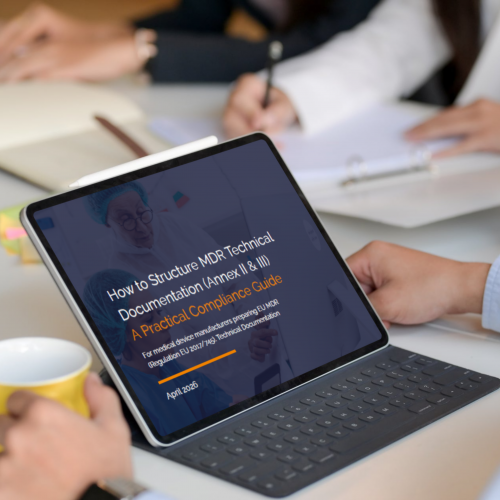
Strukturierung der MDR-Technischen Dokumentation (Anhang II & III). Ein praktischer Leitfaden zur Compliance

REPHINE SPEECH MARKS OPEN MEDICALDEVICES

Ist Ihr Unternehmen vollständig darauf vorbereitet, die Technische Dokumentation gemäß MDR nach Anhang II und Anhang III zu strukturieren?
REPHINE SPEECH MARKS CLOSE MEDICALDEVICES

Über dieses Whitepaper

Dieser Leitfaden übersetzt die Rechtssprache von Anhang II und Anhang III in eine praktische, prüferfreundliche Struktur, die eine schnellere Bewertung durch Benannte Stellen unterstützt. Er erläutert, wie Produktinformationen, Design- und Fertigungsnachweise, GSPR-Nachweise, Verifizierungs- und Validierungsdaten, die klinische Bewertung und PMS-Ergebnisse kohärent und logisch verknüpft dargestellt werden.
Das Dokument betont die MDR-Anforderung, dass die Technische Dokumentation klar, organisiert, leicht durchsuchbar und eindeutig sein muss. Zudem werden die häufigsten Ursachen für Verzögerungen bei der Prüfung hervorgehoben, darunter unvollständige Einreichungen, inkonsistente Terminologie und Dossiers, bei denen Prüfer mühsam nach Verbindungen zwischen Behauptungen und Nachweisen suchen müssen.
Durch Best-Practice-Empfehlungen und Erläuterungen zu häufigen Beobachtungen Benannter Stellen führt das Whitepaper Hersteller dazu, eine Dokumentation zu erstellen, die die Konsistenz über den gesamten Lebenszyklus unterstützt und Rückfragezyklen reduziert.

Was ändert sich?

Unternehmen müssen sich an die Prüfungsmuster der MDR anpassen, bei denen Benannte Stellen Dossiers nicht linear lesen. Stattdessen wechseln sie schnell zwischen Zweckbestimmung, Klassifizierung, GSPR-Mapping, Risikomanagement, Verifizierung und Validierung, klinischen Nachweisen und PMS. Um die Erwartungen zu erfüllen, benötigen Hersteller eine Technische Dokumentation, die Folgendes aufweist:

  • Eindeutige Produktdefinition einschließlich Zweckbestimmung, Varianten, Zubehör und Basis-UDI-DI-Bereich
  • Vollständige und schlüssige mit dem Produkt gelieferte Informationen, einschließlich Kennzeichnung, Gebrauchsanweisung und Werbematerialien
  • Klare Design- und Fertigungsinformationen mit rückverfolgbaren Verbindungen zwischen Design-Inputs, Outputs, Risikokontrollen und Verifizierungsnachweisen
  • Robustes GSPR-Mapping mit präzisen Referenzen auf Nachweise und Begründung der Anwendbarkeit oder Nichtanwendbarkeit
  • Risikomanagement gemäß ISO 14971, integriert in Verifizierung, Validierung, klinische Bewertung, Gebrauchstauglichkeit und PMS
  • Verifizierungs- und Validierungsnachweise, die vollständig, rückverfolgbar und durch akkreditierte Labore gestützt sind
  • PMS-Systeme, die als Feedback-Mechanismen für den Lebenszyklus fungieren und Aktualisierungen von Risiken, klinischen Nachweisen und Dokumentationen vorantreiben
  • SSCP-Anforderungen für implantierbare Produkte und Produkte der Klasse III, bei denen Transparenz und Abstimmung mit klinischen und PMS-Ergebnissen unerlässlich sind
Diese Elemente spiegeln die Erwartungen der Benannten Stellen an eine Dokumentation wider, die konsistent, rückverfolgbar und durch fundierte regulatorische Argumentation gestützt ist.

Warum das für Ihr Unternehmen wichtig ist

Eine gut strukturierte MDR-Technische Dokumentation beeinflusst direkt die Prüfungszeiträume, die Inspektionsleistung und den Marktzugang. Eine mangelhafte Organisation oder inkonsistente Darstellung von Nachweisen führt in der Regel zu zusätzlichen Prüfungsrunden und einer verzögerten CE-Kennzeichnung.
Hersteller müssen daher:
  • Alle Produktinformationen und Nachweise einer kohärenten, MDR-konformen Struktur zuordnen
  • Die terminologische Konsistenz über alle Dokumente hinweg wahren, einschließlich CER, RMF, Gebrauchsanweisung und PMS
  • Eine klare Rückverfolgbarkeit von Anforderungen zu Nachweisen durch aktualisierte GSPR-Matrizen sowie Verifizierungs- und Validierungszusammenfassungen nachweisen
  • Die Integration von Design- und Risikomanagement durch vollständige Rückverfolgbarkeit zwischen Anwenderbedürfnissen, Design-Inputs, Gefährdungen, Risikokontrollen und Tests stärken
  • Sicherstellen, dass PMS-Ergebnisse tatsächlich Entscheidungen zur Sicherheit und Leistung über den Lebenszyklus hinweg beeinflussen und mit den klinischen sowie Risikodateien übereinstimmen
Ein ausgereiftes Dossier signalisiert Systemkontrolle, regulatorische Bereitschaft und ein hohes Maß an organisatorischer Qualität. Es unterstützt die betriebliche Effizienz und positioniert das Unternehmen für reibungslosere regulatorische Abläufe.

Jetzt handeln

Da die MDR voll in Kraft ist und Benannte Stellen unter hoher Auslastung arbeiten, war die Qualität der Dokumentation noch nie so wichtig wie heute. Unternehmen, die frühzeitig in die Strukturierung, Aktualisierung und Pflege ihrer Technischen Dokumentation investieren, werden Verzögerungen minimieren, Reibungsverluste bei der Prüfung reduzieren und ein widerstandsfähigeres Compliance-Framework aufbauen.
Dieses Whitepaper bietet praktische Empfehlungen, Rückverfolgbarkeitsmodelle, Architekturvorlagen und Einblicke in häufige Prüfungsfehler und hilft Herstellern dabei, ein nachhaltiges Dokumentationssystem zu erstellen, das über den gesamten Produktlebenszyklus hinweg konform bleibt.

👉 Laden Sie unten das vollständige Whitepaper herunter, um zu erfahren, wie Sie die Technische Dokumentation gemäß MDR klar, zuverlässig und prüfbereit strukturieren.

Laden Sie das Whitepaper unten herunter

MockUp Resource Hub Web

Sehen Sie sich unsere anderen Ressourcen und Unternehmensnachrichten an

GxP-Beratungsbereitschafts-Banner Artikel

Flexible QA-Unterstützung: Stärkung von Pharma-QA-Teams

Mit steigenden regulatorischen Anforderungen stoßen selbst starke QA-Teams an ihre Grenzen. Hier erfahren Sie, wie flexible QA-Unterstützung Pharmaunternehmen hilft, Veränderungen zu managen, Risiken zu reduzieren ...
Mehr erfahren
Rephine Kreise Banner Allgemein

Rephine Barcelona erhält ISO/IEC 17020 Akkreditierung

Rephine Barcelona S.L. ist jetzt nach ISO/IEC 17020 als Inspektionsstelle für spezifische GMP- und GDP-Audittätigkeiten akkreditiert. Wir erklären, was die Akkreditierung abdeckt und warum sie ...
Mehr erfahren
Nahaufnahme einer Krankenschwester, die ein Tablet hält und darauf tippt GxP-Beratung

Kreuzkontaminations-GAP-Analyse: Ein GMP-Leitfaden

Sich auf historische Reinigungsgrenzwerte oder visuelle Sauberkeitsprüfungen zu verlassen, um eine gemeinsame Produktion zu rechtfertigen, birgt mehr regulatorische Risiken, als viele Standorte erkennen. Erfahren Sie, ...
Mehr erfahren
ICH E6 Leitfaden Header-Bild (1500 x 844 px) Fallstudie

Von Kosmetik zu OTC: Vollständige FDA-GMP-Konformität in 12 Monaten erreicht

Ein globaler Kosmetikhersteller wollte in den OTC-Pharmamarkt einsteigen, hatte jedoch keinerlei GMP-Erfahrung. In 12 Monaten erreichte sein spanischer Produktionsstandort vollständige 21CFR 210-211-Konformität, bestand die FDA-Inspektionsbereitschaft ...
Mehr erfahren
csv blog header jan 25 Artikel

GDP-Transportvalidierung: Ein praktischer Leitfaden für Pharmaunternehmen

Die Transportvalidierung ist eine regulatorische Anforderung gemäß EU-GMP-Annex 15, doch viele Pharmaunternehmen haben nach wie vor Schwierigkeiten mit der Routenauswahl und der Risikobewertung. Dieser Leitfaden ...
Mehr erfahren
QMS IMP Header-Bild Fallstudie Mai 25 Artikel

Veterinär-GMP in Europa: Neuer eigenständiger Rahmen & VICH GL60-Leitfaden

Der EU-Veterinärsektor tritt am 16. Juli 2026 in eine neue Ära ein. Eigenständige GMP-Vorschriften ersetzen EudraLex Band 4 für Veterinärprodukte. Erfahren Sie, was sich für ...
Mehr erfahren
Header-Bild für Blogbeitrag zu Mock-Inspektionen Fallstudie

Vollständiges GMP-internes Auditprogramm pünktlich durchgeführt

Ein pharmazeutischer Hersteller musste seinen jährlichen EU-GMP-internen Auditzyklus in 11 Abteilungen abschließen, verfügte jedoch nicht über die interne Kapazität dafür. Erfahren Sie, wie eine strukturierte, ...
Mehr erfahren
Sicherstellung von Compliance und Datenintegrität in der Pharmakovigilanz QMS

Von lokal zu global: Skalierung Ihres QMS für UK-EU-Geschäfte

Erfahren Sie, wie britische Life-Sciences-Unternehmen ihr Qualitätsmanagementsystem auf EU-Märkte ausweiten können, ohne Compliance, Transparenz oder operative Kontrolle zu verlieren.
Mehr erfahren
Sicherstellung von Compliance und Datenintegrität in der Pharmakovigilanz QMS

Skalieren Sie Ihr Qualitätssystem vom Vereinigten Königreich in die EU, ohne die Kontrolle zu verlieren

Erfahren Sie, wie britische Life-Sciences-Unternehmen ihr Qualitätsmanagementsystem auf EU-Märkte ausweiten können, ohne Compliance, Transparenz oder operative Kontrolle zu verlieren.
Mehr erfahren
Kontaktieren Sie uns

Stärken Sie Ihre Qualitätssicherungsreise

GMP Kapitel 22: Anpassung an hybride Dokumentationsstandards